de l'équipe LMCT et sur le sujet suivant :
« Etude de la dissolution de UO2 par simulations en dynamique moléculaire ab initio »
Soutenance prévue le mardi 10 novembre 2026 à 8h30 (Auditorium ICSM).
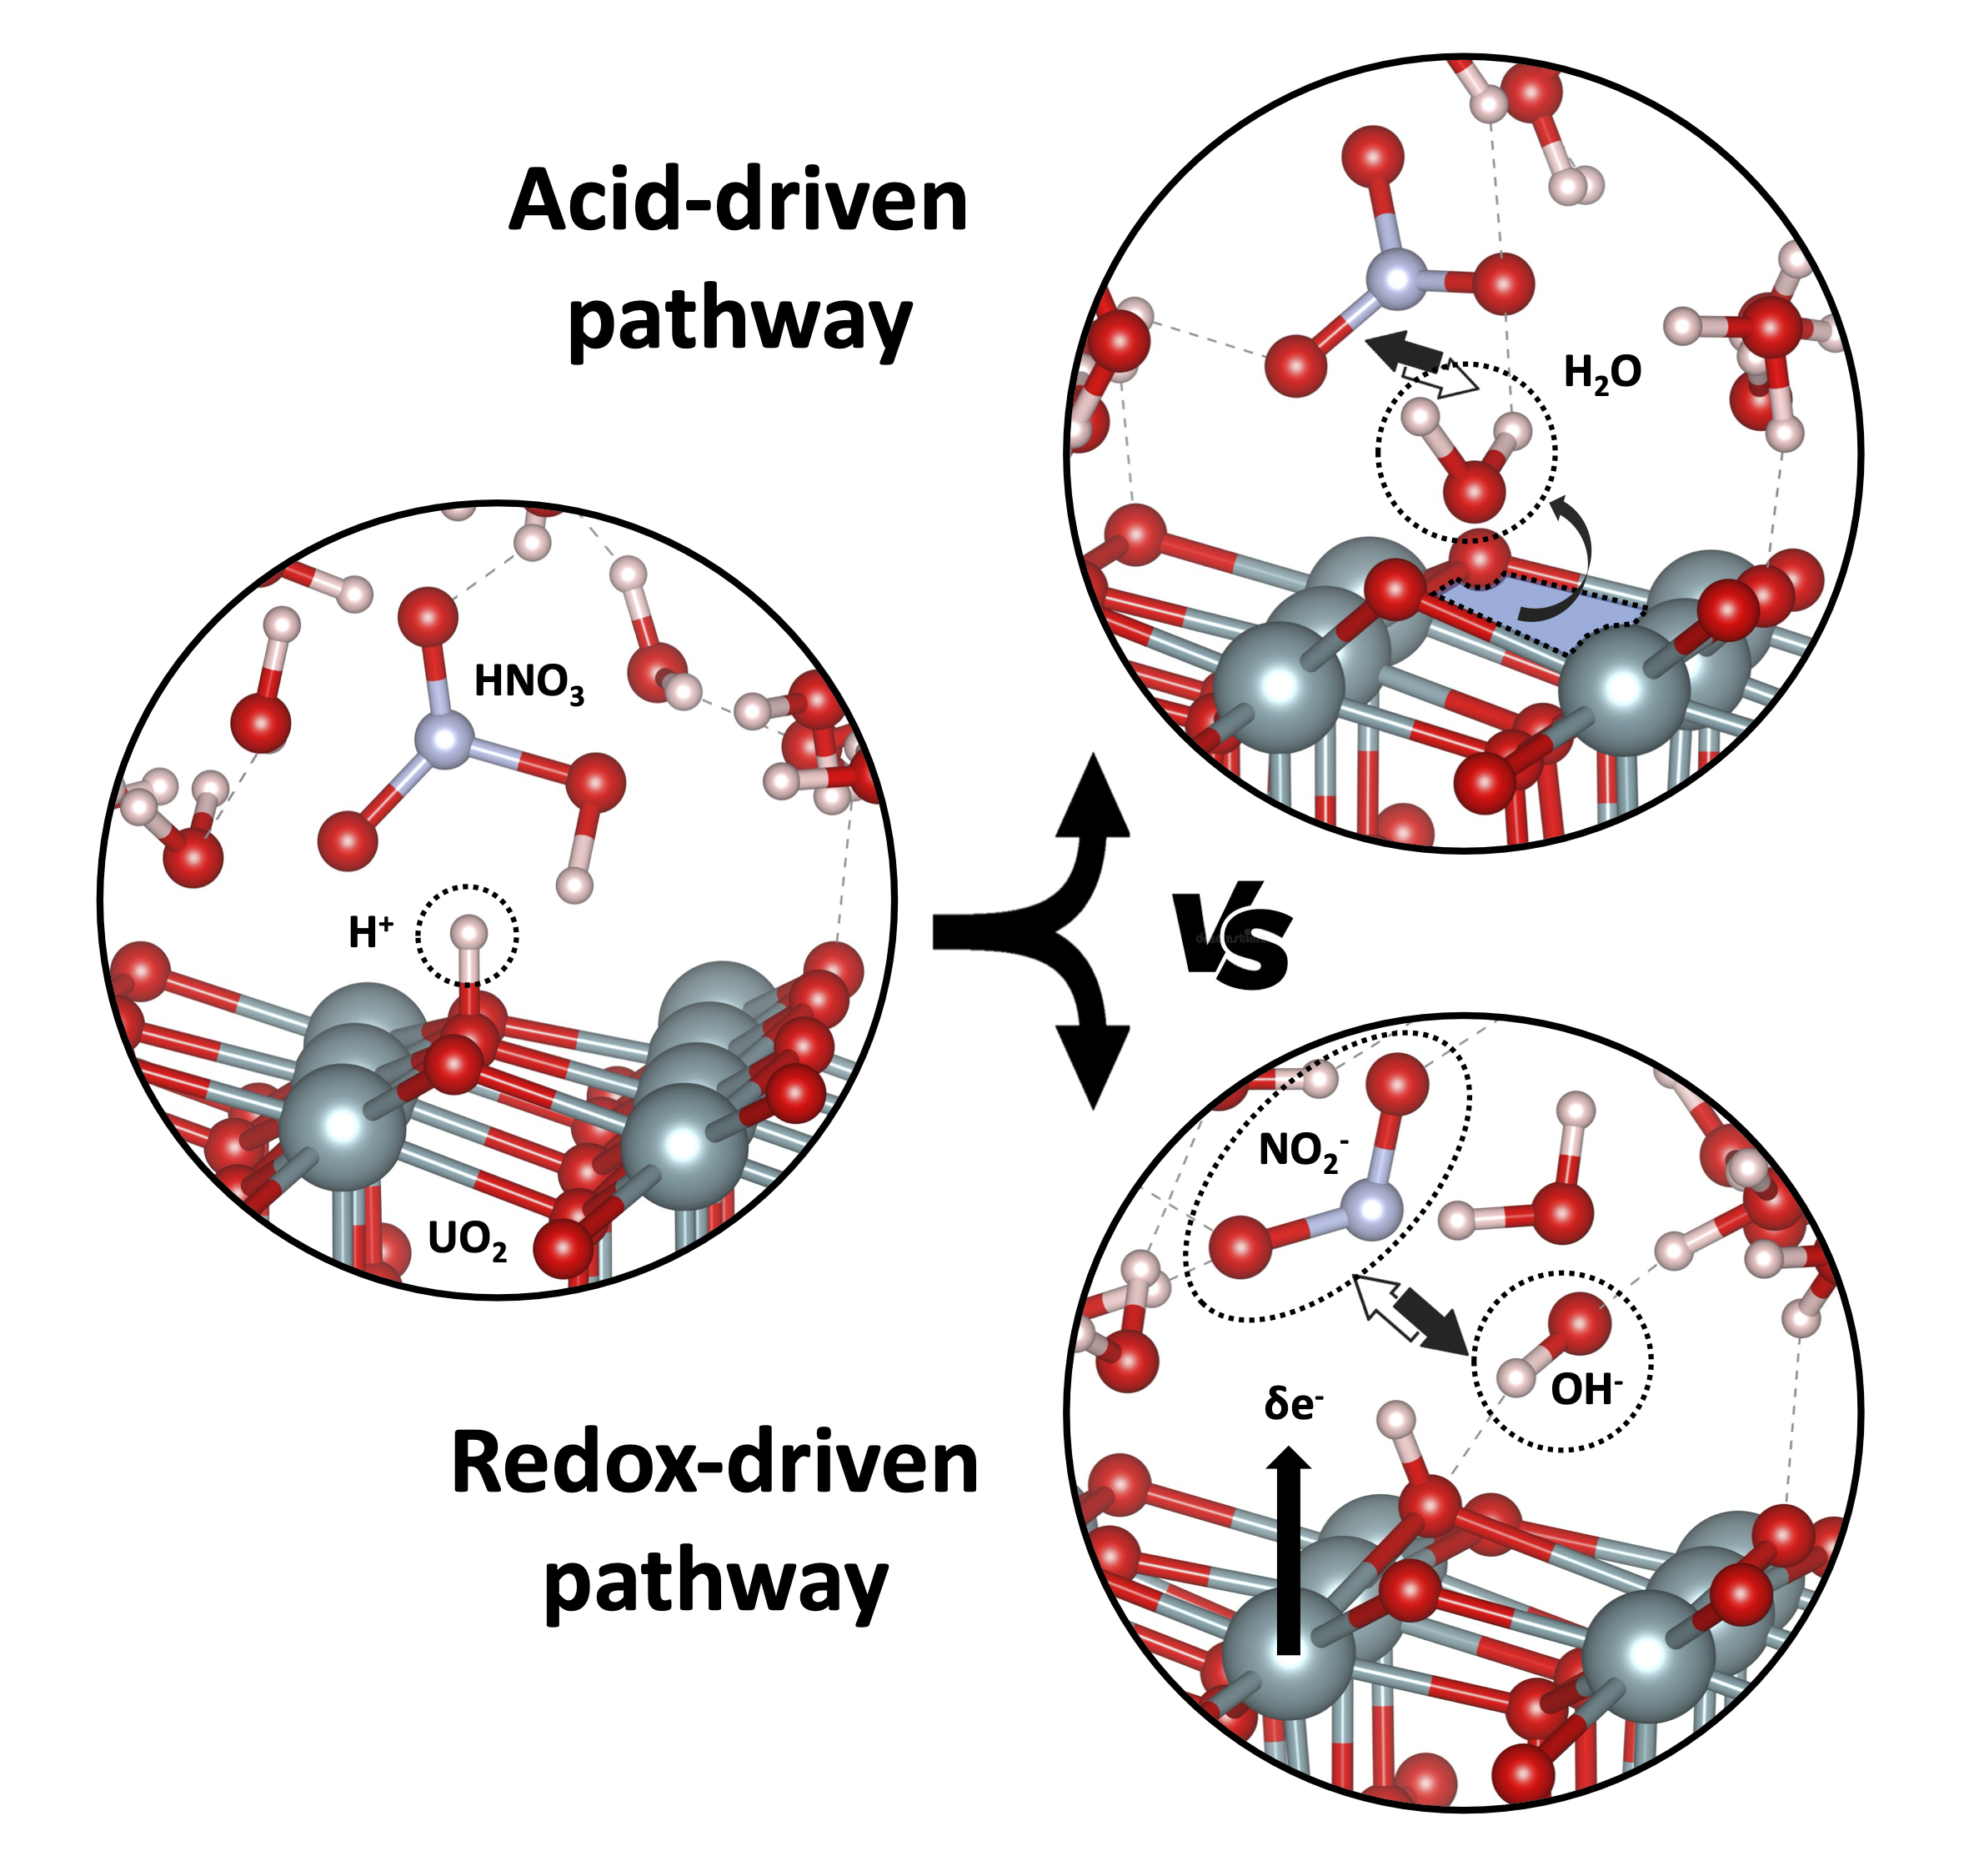
La dissolution du dioxyde d’uranium (UO2) dans l’acide nitrique constitue une étape clé du retraitement des combustibles nucléaires usés, mais les mécanismes élémentaires qui l’initient restent mal compris à l’échelle atomique. Cette thèse propose une description unifiée de ces premières étapes, fondée principalement sur des simulations de dynamique moléculaire ab initio dans le cadre de la théorie de la fonctionnelle de la densité (DFT). La caractérisation des interfaces hydratées des dioxydes d’actinides permet d’abord d’établir le rôle de l’hydratation et de la protonation dans leur réactivité. L’étude de la dissolution nitrique met ensuite en évidence deux voies coexistantes : une voie acido-basique générale, commune aux oxydes métalliques, et une voie redox propre à UO2, dans laquelle l’oxydation de l’uranium est couplée à la réduction de l’acide par un transfert électronique interfacial permis par les états 5f partiellement occupés de l’uranium. Les simulations montrent ainsi que NO2• peut accepter un électron de UO2 pour former NO2− et U(V), tandis que l’extraction conduit à une espèce uranyle(V) solvatée. Replacés dans les équilibres entre NO2−, HNO2 et les NOx, ces résultats permettent de proposer un mécanisme d’auto-accélération de la dissolution dans lequel NO2• constitue l’espèce catalytique active assurant la propagation du processus. Ils établissent ainsi un lien atomistique entre transferts électroniques interfaciaux et comportement catalytique observé expérimentalement.
Crédit : ICSM / G. RODRIK
Mots-clés : Dissolution ; Dioxyde d'uranium (UO2) ; Dynamique moléculaire ab initio (AIMD) ; Théorie de la Fonctionnelle de la Densité (DFT) ; VASP